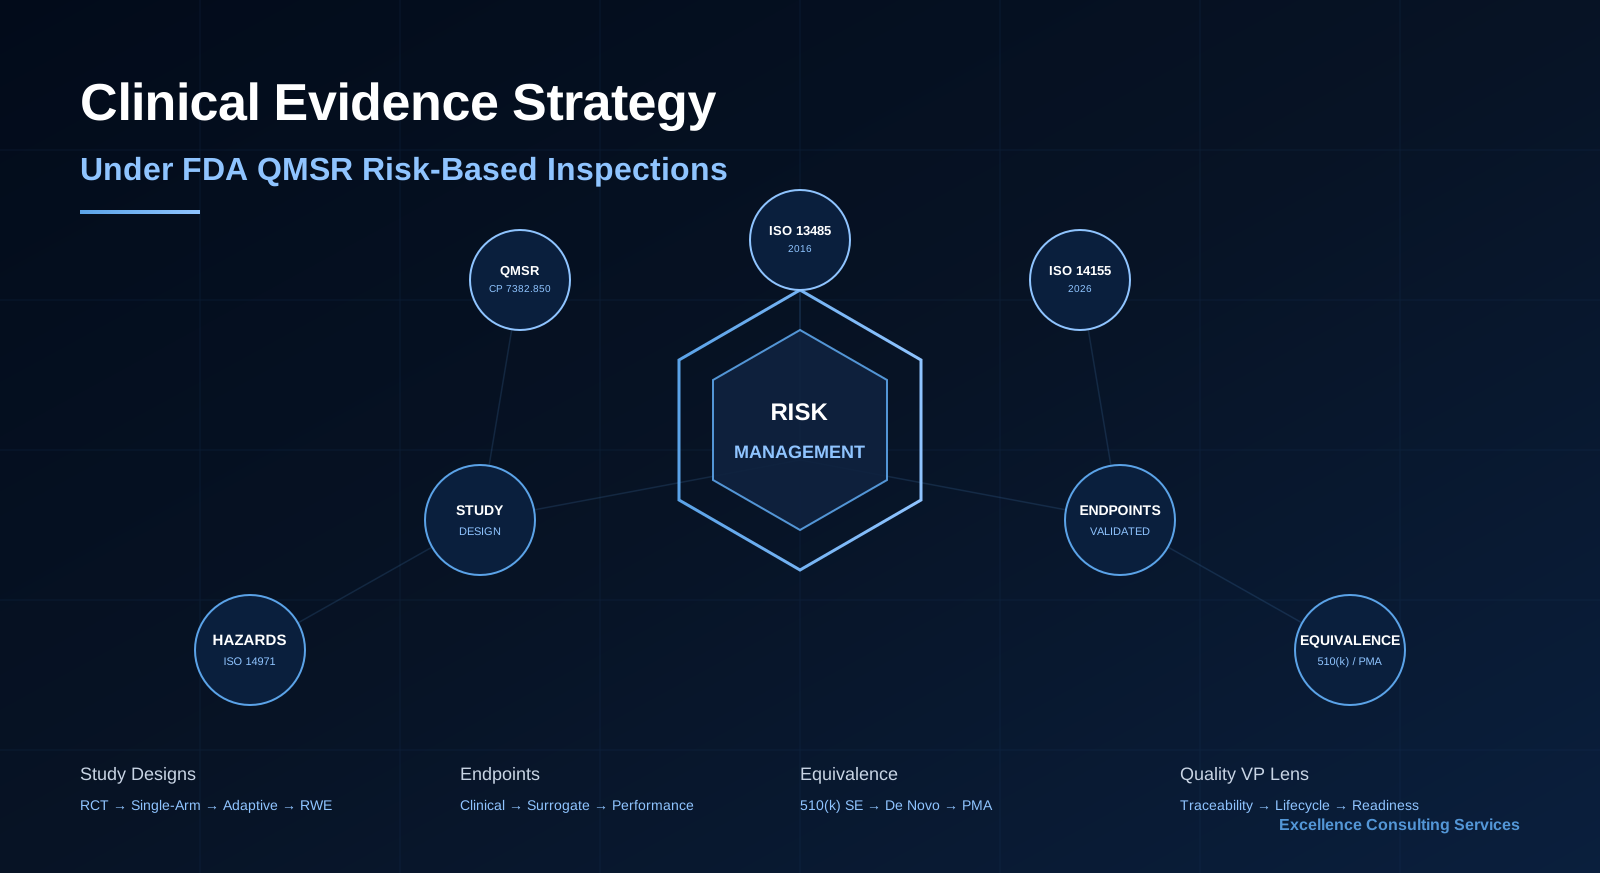
To je poglobljena analiza iz: FDA je nadomestil QSIT: Kako mape upravljanja tveganj zdaj usmerjajo inšpekcije naprav
Strategija kliničnih dokazov v okviru FDA QMSR: načrti študij, končne točke in argumenti enakovrednosti za vodstvo kakovosti
Povzetek
Za vodjo kakovosti je prehod FDA s QSIT na tveganju temelječ inšpekcijski model QMSR zgolj postopkovna posodobitev; je strateška prelomnica, ki postavlja mapo upravljanja tveganj v središče vsake inšpekcije. Znotraj te mape je strategija kliničnih dokazov most med analizo nevarnosti in preverljivimi trditvami o varnosti in učinkovitosti. Ta poglobljena analiza ponuja izčrpno, pripravljeno za izvajanje obravnavo tega, kako morajo biti klinični načti študij, izbira končnih točk in argumenti enakovrednosti strukturirani, vzdrževani in predstavljeni tako, da lahko preiskovalec FDA sledi vsaki prepoznani tveganji do veljavne znanstvene evidence. Vodilo združuje končna pravila QMSR, Program skladnosti 7382.850, ISO 13485:2016, ISO 14971, ISO 14155:2026, vodilo FDA o ključnih kliničnih raziskavah ter načela najmanjše obremenitve v enoten operativni okvir za pripravljenost na inšpekcijo.
1. Zakaj je strategija kliničnih dokazov zdaj prednostna naloga inšpekcij QMSR
Uredba o sistemu upravljanja kakovosti (QMSR), ki je stopila v veljavo 2. februarja 2026, je spremenila 21. del 21. CFR z vključitvijo po reference standarda ISO 13485:2016 in ukinila tehniko inšpekcije kakovostnega sistema (QSIT). Nova metodologija inšpekcij je opisana v Programu skladnosti 7382.850, »Inspection of Medical Device Manufacturers«. Najpomembnejša operativna sprememba za vodstvo kakovosti je, da preiskovalci zdaj inšpekcije začnejo z pregledom mape upravljanja tveganj proizvajalca in uporabljajo tveganja, specifična za izdelek, za določitev področij QMS, ki jih bodo pregledali, zapisov, ki jih bodo vzorčili, in globine ocene kontrol.
Klinični dokazi niso več izključna domena regulativnih ali kliničnih zadev. So vhod in izhod sistema upravljanja kakovosti. Po členu 7.3.7 standarda ISO 13485:2016 je lahko klinična evalvacija zahtevana kot del validacije načrta. Po ISO 14971 klinični podatki obveščajo oceno tveganja, oceno preostalega tveganja in zanko po-tržničnega nadzora. Po CP 7382.850 preiskovalci izrecno pregledujejo podatke po-tržničnega nadzora, trende pritožb, poročila o medicinskih napravah, poročila o popravkih in umikih ter servisne zapise, da bi razumeli tveganja izdelka. Vsaka neskladnost med mapo tveganj in strategijo kliničnih dokazov postane skoraj po definiciji ugotovitev inšpekcije.
Zato vodja kakovosti potrebuje strategijo kliničnih dokazov, ki je:
- Specifična za izdelek: Splošni pregledi literature ali povzetki predhodnih izdelkov niso zadostni, če ne naslavljajo specifičnih nevarnosti in predvidenega namena obravnavanega izdelka.
- Trdno zasidrana v tveganjih: Vsaka klinična študija, končna točka in trditev o enakovrednosti morajo biti povezane z eno ali več prepoznanimi tveganji v mapi upravljanja tveganj ISO 14971.
- Integrirana v celotno življenjsko dobo: Pred-tržnični dokazi, klinična spremljanja po trgu, podatki o pritožbah in podatki iz registrov morajo biti vnešeni v mapo tveganj in management review.
- Pregledna za inšpektorja: Strategija mora biti dokumentirana v obliki, ki jo inšpektor lahko sledi brez institucionalnega znanja, z jasno sledljivostjo od nevarnosti do kontrole in dokazov.
2. Uredbeni okvir: kako se QMSR, ISO 13485 in klinični dokazi prepletajo
2.1 QMSR in ISO 13485:2016
Končna pravila QMSR (89 FR 7496, 2. februar 2024) vključujejo ISO 13485:2016 po reference v 21. del 21. CFR. To pomeni, da ima besedilo standarda ISO 13485 moč in učinek ameriške zvezne zakonodaje. Za strategijo kliničnih dokazov so najpomembnejši naslednji členi:
- Člen 4.2.3 (Mapa medicinske naprave): Zahteva mapo za vsako vrsto ali družino naprav, ki vsebuje dokaze o skladnosti, vključno s klinično evalvacijo.
- Člen 7.1 (Načrtovanje uresničevanja izdelka): Zahteva, da se upravljanje tveganj izvaja kot del uresničevanja izdelka, vključno s planiranjem kliničnih raziskav.
- Člen 7.3.7 (Validacija načrtovanja in razvoja): Zahteva validacijo, da se zagotovi, da naprave izpolnjujejo določene zahteve glede uporabe ali predvidenega namena; določa, da je lahko klinična evalvacija zahtevana.
- Člen 7.3.10 (Dokumentacija načrtovanja in razvoja): Zahteva evidence, ki dokazujejo, da izhodi načrtovanja in razvoja izpolnjujejo vhodne zahteve, vključno s kliničnimi validacijskimi dokazi.
- Člen 7.4 (Nakupovanje): Zahteva nadzor nad dobavitelji, vključno z CRO, centralnimi laboratoriji in kliničnimi mesti, ki ustvarjajo podatke, ki podpirajo napravo.
- Člen 7.5.1 (Proizvodnja in zagotavljanje storitev): Zahteva validacijo procesov, kjer rezultata ni mogoče preveriti z nadaljnjim spremljanjem ali merjenjem; klinična validacija je analogna dejavnost za delovanje naprave pri ljudeh.
- Člen 8.2.1 (Povratne informacije): Zahteva postopke za pridobivanje in spremljanje informacij o tem, ali je organizacija izpolnila zahteve strank, vključno s po-tržničnimi vhodi.
- Člen 8.5 (Izboljšave): Zahteva uporabo podatkov o kakovosti, po-tržničnega nadzora in informacij o tveganjih za izboljšanje QMS.
2.2 ISO 14971: Upravljanje tveganj kot organizacijsko načelo
ISO 14971 zahteva mapo upravljanja tveganj za vsako napravo. Mapa mora vsebovati:
- Analizo tveganj (prepoznavanje nevarnosti, nevarnih situacij, oceno tveganja).
- Oceno tveganj (določitev sprejemljivosti).
- Nadzor tveganj (varnost po zasnovi, zaščitni ukrepi, informacije za varnost).
- Oceno preostalega tveganja in analizo koristi v primerjavi s tveganji.
- Zbiranje in pregled informacij o proizvodnji in po-proizvodnji.
Klinični dokazi vstopijo v to življenjsko dobo na tri načine. Prvič, klinični podatki se lahko uporabijo za oceno verjetnosti ali resnosti škode za določeno nevarno situacijo. Drugič, klinični podatki so lahko potrebni za potrditev učinkovitosti ukrepa za nadzor tveganja, še posebej, kadar delovanje kontrole dokazuje šele človekova uporaba. Tretjič, po-tržnični klinični podatki se morajo uporabiti za posodobitev mape upravljanja tveganj, ko postanejo na voljo nove informacije o varnosti ali delovanju. Po CP 7382.850 ima preiskovalec, ki ugotovi, da po-tržnični podatki niso bili uporabljeni za posodobitev ocen tveganj, neposredno pot do klasifikacije OAI, ker neuspeh odraža propad tveganju prilagojenega odločanja, ki ga zahteva QMSR.
V mapi upravljanja tveganj je treba dokumentirati tudi merila sprejemljivosti tveganja. Ta merila je treba določiti, preden se tveganja ocenijo, in ne prilagajati naknadno, da bi upravičili vnaprej določen sklep. Klinični dokazi morajo podpirati merila: če je na primer preostalo tveganje sprejemljivo, ker je primerljivo s tveganjem ob uveljavljenem standardu oskrbe, mora mapa navesti klinične podatke, ki določajo ta primerjalni standard.
2.3 ISO 14155:2026 in 21. del 21. CFR 812
ISO 14155:2026 je mednarodni standard dobre klinične prakse za klinične raziskave medicinskih naprav. Določa zahteve za načrtovanje, izvajanje, beleženje in poročanje kliničnih raziskav na človekih. Izdanje 2026 uvaja obvezno integracijo upravljanja tveganj, odbore za klinične dogodke (CEC), odbore za nadzor podatkov (DMC) in okvir estimandov, usklajen z ICH E9(R1). Za predložitve FDA se klinične raziskave urejajo tudi po 21. delu 21. CFR 812 (Investigational Device Exemptions) za naprave z znatnim tveganjem ter po zahtevah o soglasju in pregledu institucionalnih odborov iz 21. delov 50 in 56 21. CFR.
3. Strategija kliničnih dokazov: definicija, osredotočena na QMS
Za vodstvo kakovosti je strategija kliničnih dokazov dokumentiran načrt, ki določa, kateri klinični podatki so potrebni, zakaj so potrebni, kako bodo ustvarjeni ali pridobljeni, kako so povezani z mapo upravljanja tveganj in validacijo načrta ter kako bodo vzdrževani in posodabljani skozi celotno življenjsko dobo naprave. To ni le predloženi regulativni dokument; je živ QMS zapis.
Strategija mora odgovoriti na naslednja vprašanja za vsako napravo ali družino naprav:
- Katere trditve o varnosti, učinkovitosti ali delovanju je treba podpreti? Te trditve izhajajo iz predvidenega namena, indikacij za uporabo in kontrol tveganj.
- Katera je regulativna pot? 510(k), De Novo, PMA, HDE ali izvzem? Vsaka pot določa standard dokazov.
- Kateri klinični podatki že obstajajo? Podatki o predhodnem izdelku, objavljena literatura, registri, podatki iz resničnega sveta, študije izven ZDA, prejšnji podatki podjetja.
- Kateri vrzeli morajo biti zapolnjene z novo klinično raziskavo? Vrzeli v laboratorijskem, živalskem in kliničnem testiranju.
- Kateri načrti študij in končne točke so primerni? Primerjalne proti enoročnim študijam, primarne proti nadomestnim končnim točkam, objektivni kriteriji delovanja.
- Kako bodo podatki integrirani v mapo upravljanja tveganj? Sledljivost od nevarnosti do dokazov.
- Kako bodo po-tržnični podatki nadalje posodabljali strategijo? PMCF, registri, poročila MDR, trendi pritožb.
- Kako bo zagotovljena celovitost podatkov? Načela ALCOA+, revizijski sledovi, spremljanje, nadzor CRO.
- Kdo je odgovoren za vzdrževanje strategije? Medfunkcijska lastništva med kakovostjo, regulativnimi, kliničnimi in načrtovalskimi ekipami.
4. Načrti študij za klinične dokaze medicinskih naprav
4.1 Primerjalni načrti: randomizirane kontrolirane raziskave in nerandomizirane primerjave
Za naprave z visokim tveganjem ali nove tehnologije ostaja randomizirana kontrolirana raziskava (RCT) najmočnejši načrt za ugotavljanje vzročnih učinkov. Vodilo FDA »Design Considerations for Pivotal Clinical Investigations for Medical Devices« poudarja, da randomizacija zmanjšuje pristranskost izbire in podpira veljavno statistično sklepanje. Vendar RCT niso vedno izvedljivi ali etično upravičeni. V takih primerih lahko FDA sprejme nerandomizirane sočasne primerjave, zgodovinske kontrole ali načrt, pri katerem je vsak subjekt svoj kontrolni primer, pod pogojem, da so tveganja pristranskosti obravnavana.
4.2 Enoročne študije in objektivni kriteriji delovanja
Enoročne študije primerjajo napravo s predhodno določenim ciljem delovanja ali objektivnim kriterijem delovanja (OPC), namesto s sočasno kontrolno skupino. OPC so posebej pogosti na področjih, kjer je klinični standard dobro vzpostavljen, kot so srčne zaklopke, endometrijska ablacija in določene ortopedske ter kardiovaskularne naprave. Prednost je učinkovitost: manj subjektov, krajši časovni okviri in nižji stroški. Tveganje je, da OPC morda ne odražajo trenutne klinične prakse ali specifične populacije bolnikov, ki se preučuje.
4.3 Prilagodljivi in bayesovski načrti
Prilagodljivi načrti omogočajo vnaprej določene spremembe raziskave na podlagi nabirajočih se podatkov, ne da bi to ogrozilo veljavnost raziskave. Bayesovski načrti vključujejo predhodne informacije, kot so podatki o predhodnem izdelku ali zgodovinske kontrole, v analizo. Oba pristopa sta izrecno priznana s strani FDA kot morebiti najmanj obtežujoča, kadar sta ustrezno vnaprej določena in nadzorovana glede napake tipa I.
4.4 Dokazi iz resničnega sveta in registri
Vodilo FDA o uporabi dokazov iz resničnega sveta (RWE) za podporo regulativnemu odločanju priznava, da lahko podatki iz elektronskih zdravstvenih kartotek, registrov, zavarovalniških baz in drugih virov predstavljajo veljavne znanstvene dokaze, kadar so ustrezni, zanesljivi in zadostne kakovosti. Za po-tržnični nadzor so registri glavni mehanizem za zbiranje dolgoročnih varnostnih in delovnih podatkov.
4.5 Zgodnje raziskave izvedljivosti in raziskave prvič v človeku
Zgodnje raziskave izvedljivosti (EFS) so majhne klinične raziskave, zasnovane za oceno konceptov načrta naprave, natančnejše določanje naprave ali postopka ter zbiranje prvotnih varnostnih in delovnih informacij pred večjo ključno raziskavo. Program EFS FDA je namenjen pospeševanju razvoja naprav z omogočanjem prejšnje človeške evalvacije.
5. Izbira končnih točk: od kliničnih izidov do nadomestnih mer
5.1 Končne točke kliničnih izidov
Končne točke kliničnih izidov merijo, kako se bolnik počuti, funkcionira ali preživi. So najbolj prepričljive, ker neposredno naslavljajo predvideni namen naprave. Primeri vključujejo umrljivost, miokardni infarkt, kap, preživetje brez amputacije, ocene bolečine, funkcionalni status in mere kakovosti življenja.
5.2 Nadomestne končne točke
Nadomestne končne točke so biomarkerji ali vmesni izidi, od katerih se pričakuje, da napovedujejo klinično korist. Sprejemljive so, kadar je razmerje med nadomestno končno točko in kliničnim izidom dobro vzpostavljeno. FDA lahko sprejme nadomestne končne točke v skladu z načeli najmanjše obremenitve, kadar bi bila raziskava kliničnih izidov nepraktična.
5.3 Končne točke delovanja
Končne točke delovanja merijo, ali naprava deluje po predvidenem v kliničnih pogojih. Pogoste so pri diagnostičnih napravah, kirurških instrumentih in napravah, kjer je mehanizem delovanja mehanski ali električen. Primeri vključujejo natančnost, občutljivost, specifičnost, natančnost dostave, uspešnost namestitve in čas postopka.
5.4 Sestavljene končne točke in večdimenzionalne ocene
Sestavljene končne točke združujejo več kliničnih dogodkov v eno samo končno točko. Lahko povečajo statistično moč in zajamejo celotni učinek naprave, lahko pa tudi zameglijo učinek na posamezne komponente. FDA priporoča, da so sestavljene končne točke sestavljene iz komponent, ki so klinično podobno pomembne, ter da analitični načrt vključuje analize posameznih komponent.
5.5 Okvir estimandov
ISO 14155:2026 vključuje okvir estimandov iz ICH E9(R1). Estimand je natančen opis učinka zdravljenja, ki odraža klinično vprašanje, ki zanima. Vključuje populacijo, spremenljivko zdravljenja, ki zanima, klinični izid, ravnanje z med-raziskovalnimi dogodki in povzetek na ravni populacije. Za naprave so pogosti med-raziskovalni dogodki okvare naprave, prehod na reševalno terapijo in prekinitev zaradi neželjenih dogodkov.
6. Argumenti enakovrednosti: konteksti 510(k), De Novo in PMA
6.1 Bistvena enakovrednost po 21. CFR 807.87
Pot 510(k) zahteva dokaz, da je nova naprava bistveno enakovredna (SE) zakonito trženemu predhodnemu izdelku. Bistvena enakovrednost je opredeljena v § 513(i) zakona FD&C: nova naprava mora imeti enak predvideni namen kot predhodni izdelek in bodisi enake tehnološke značilnosti ali različne tehnološke značilnosti, ki ne postavljajo drugačnih vprašanj varnosti in učinkovitosti, pri čemer je dokazano, da je naprava enako varna in enako učinkovita kot predhodni izdelek.
6.2 Kdaj so klinični podatki potrebni pri 510(k)
Vodilo FDA »Recommendations for the Use of Clinical Data in 510(k) Submissions« določa situacije, v katerih so lahko klinični podatki potrebni za dokazovanje bistvene enakovrednosti, vključno z novimi indikacijami za uporabo; različnimi tehnološkimi značilnostmi, ki postavljajo nova vprašanja varnosti ali učinkovitosti; spremembami tržene naprave, ki vplivajo na klinično delovanje; in predhodnimi izdelki, kjer je klinično delovanje glavna osnova enakovrednosti.
6.3 Klasifikacija De Novo
Za naprave z nizkim do zmernim tveganjem, ki nimajo predhodnega izdelka, pot De Novo omogoča FDA, da vzpostavi nov predpis o klasifikaciji. Vloge De Novo zahtevajo zadostne dokaze, da se dokaže, da je naprava varna in učinkovita za predvideni namen ter da so splošni nadzori zadostni za zagotavljanje varnosti in učinkovitosti.
6.4 PMA in razumno zagotovilo
Vloge PMA zahtevajo dokaz razumnega zagotovila o varnosti in učinkovitosti na podlagi veljavnih znanstvenih dokazov. Po 21. CFR 814.20 mora vloga PMA vključevati rezultate kliničnih raziskav, razen če FDA dovoli oprostitev. Strategija kliničnih dokazov za PMA mora naslavljati celotnost dokazov, vključno z ne-kliničnim testiranjem, kliničnimi raziskavami in vsemi podatki iz resničnega sveta.
7. Integracija kliničnih dokazov v inšpekcijski okvir QMSR
7.1 Preslikava kliničnih dokazov na šest področij QMS
CP 7382.850 organizira inšpekcije v šest področij QMS. Strategija kliničnih dokazov se z vsakim prekriva:
- Vodstveni nadzor: Management review mora vključevati klinične dokaze in informacije o tveganjih kot vhode. Odločitve o zagonu, spremembi ali zaključku kliničnih študij morajo biti dokumentirane.
- Načrtovanje in razvoj: Klinična evalvacija je del validacije načrta. Spremembe načrta morajo biti ocenjene glede vpliva na klinične dokaze in tveganja.
- Nadzor sprememb: Spremembe načrta naprave, proizvodnje, programske opreme ali označevanja lahko zahtevajo nove klinične dokaze ali ponovno oceno enakovrednosti.
- Zunanje izvajanje in nakupovanje: Organizacije za klinične raziskave, centralni laboratoriji in odbori za razsodbo morajo biti kvalificirani in spremljani.
- Proizvodnja in zagotavljanje storitev: Validacija procesa in servisni podatki lahko ustvarjajo klinične dokaze ali prepoznavajo tveganja, ki zahtevajo klinično nadaljnje spremljanje.
- Merjenje, analiza in izboljšave: Klinični podatki iz pritožb, MDR, poročil o popravkih in umikih ter po-tržničnih študij se vnašajo v CAPA in upravljanje tveganj.
7.2 Mapa upravljanja tveganj kot centralna karta dokazov
Mapa upravljanja tveganj mora vsebovati ali navezovati strategijo kliničnih dokazov in specifične dokaze, ki podpirajo vsako kontrolo tveganja. Najboljša praksa je izdelava matrike sledljivosti s sledečimi stolpci:
- Nevarna situacija in številka tveganja.
- Ukrep za nadzor tveganja.
- Metoda verifikacije (laboratorij, živali, klinično).
- Vir kliničnih dokazov (študija, literatura, register).
- Končna točka ali kriterij delovanja.
- Rezultat in sklep.
- Preostalo tveganje in utemeljitev sprejemljivosti.
7.3 Posledice za notranje revizije in revizije dobaviteljev
Po QMSR lahko preiskovalci FDA zdaj pregledujejo poročila o notranjih revizijah, zapiske management review in poročila o revizijah dobaviteljev. To pomeni, da morajo biti iskrene ugotovitve notranjih revizij o kakovosti kliničnih podatkov, odstopanjih od protokola ali nadzoru CRO zaprte z dokumentiranimi preverjanji učinkovitosti.
8. Celovitost podatkov, ALCOA+ in upravljanje kliničnih raziskav
Celovitost podatkov je temelj vsake strategije kliničnih dokazov. FDA pričakuje, da se podatki kliničnih raziskav držijo načel ALCOA+: pripisljivi, razumljivi, sočasni, izvorni, točni, popolni, dosledni, trajni in dostopni. Ta načela veljajo za elektronske sisteme zbiranja podatkov, izvorne dokumente, obrazce za poročilo o primerih in revizijske sledove, ki jih povezujejo.
Strategija kliničnih dokazov mora določiti okvir upravljanja s podatki, vključno z vlogami in odgovornostmi sponzorja, CRO, raziskovalca in ekipe za upravljanje s podatki; validacijo elektronskih sistemov in skladnost z 21. CFR 11. del, kjer je primerno; preverjanje izvornih podatkov in načrte spremljanja; upravljanje poizvedb in postopke za popravljanje podatkov; arhivske in hrambene zahteve po FDA in ISO 14155.
Odgovornost za napravo je zahteva specifična za naprave. V nasprotju z zdravili je treba medicinske naprave slediti po serijski številki, številki serije in fizičnem stanju. Strategija mora določiti, kako se raziskovalne naprave prejemajo, skladiščijo, uporabljajo, vračajo in usklajujejo na vsakem mestu ter kako se pomanjkljivosti naprav dokumentirajo in poročajo.
9. Po-tržnično klinično spremljanje in upravljanje življenjske dobe
V okviru QMSR, usmerjenem v življenjsko dobo, se klinični dokazi ne končajo z dovoljenjem za trg. Strategija kliničnih dokazov mora vključevati načrt za po-tržnično klinično spremljanje (PMCF), še posebej za naprave z dolgoročnimi tveganji, novimi tehnologijami ali omejenimi pred-tržničnimi kliničnimi podatki. Dejavnosti PMCF lahko vključujejo registarske študije, ankete, preglede kartotek in ciljne klinične raziskave.
10. Pogoste pasti in kako se jim izogniti
Na podlagi ugotovitev inšpekcij FDA, opozorilnih pisem in kriterijev OAI v CP 7382.850 so naslednje pasti najverjetneje vzrok za ugotovitve:
- Prekinitev med mapo tveganj in kliničnimi podatki: Mapa tveganj prepozna nevarnost, vendar strategija kliničnih dokazov ne naslavlja te. Rešitev: vzdržvanje žive matrike sledljivosti.
- Po-tržnični podatki ne vstopajo v upravljanje tveganj: Poročila MDR, pritožbe ali signali iz registrov niso ocenjeni glede vpliva na ocene tveganja. Rešitev: uvedba formalnega postopka za redni pregled varnosti in delovanja.
- Pomik predhodnega izdelka: Argument enakovrednosti 510(k) temelji na predhodnem izdelku, ki je bil spremenjen, umaknjen ali odpoklican. Rešitev: spremljanje stanja predhodnega izdelka in posodabljanje razprave o enakovrednosti.
- Neporavnane končne točke: Primarna končna točka neposredno ne naslavlja predvidenega namena ali kontrole tveganja. Rešitev: določitev končnih točk v načrtu klinične raziskave z jasnimi povezavami do trditev.
- Nezadosten nadzor CRO: Zunanje klinične dejavnosti niso spremljane ali dokumentirane. Rešitev: obravnavanje CRO kot kritičnih dobaviteljev po členu 7.4 ISO 13485.
- Odstopanja od protokola niso ocenjena glede vpliva na tveganje: Odstopanja so zabeležena, vendar niso ocenjena glede vpliva na veljavnost dokazov ali varnost bolnikov. Rešitev: vzpostavitev odbora za pregled odstopanj z vnosom upravljanja tveganj.
- Manjkajoča predhodna določitev estimanda: Statistični analitični načrt je ločen od kliničnega vprašanja. Rešitev: določitev estimandov pred zaklepanjem baze podatkov.
11. Načrt izvajanja za vodstvo kakovosti
Za operacionalizacijo te poglobljene analize naj vodja kakovosti vodi naslednje pobude:
- Inventarizacija obstoječih kliničnih dokazov: Katalogizirajte vse študije, literaturo, registre in podatke iz resničnega sveta za vsako družino naprav.
- Ustvarjanje dokumenta strategije kliničnih dokazov: Za vsako napravo odgovorite na devet vprašanj strategije, opisanih v razdelku 3.
- Izgradnja matrike sledljivosti od tveganja do dokazov: Poveżite vsako preostalo tveganje s specifičnim virom dokazov in končno točko.
- Posodabljanje evidenc validacije načrta: Zagotovite, da je klinična evalvacija izrecno navedena v validaciji načrta, kjer je primerno.
- Integracija po-tržničnega nadzora: Uvedite postopek za uporabo MDR, pritožb in podatkov iz registrov za posodabljanje mape tveganj.
- Revizija postopkov kliničnih raziskav: Dodajte klinično GCP, upravljanje podatkov in nadzor CRO v urnik notranjih revizij.
- Usposabljanje ekipe za pripravljenost na inšpekcijo: Zagotovite, da osebje lahko razloži strategijo kliničnih dokazov in sledi tveganjem do dokazov med inšpekcijo FDA.
- Izvedba simulirane inšpekcije QMSR: Uporabite CP 7382.850 za simulacijo inšpekcije, ki začne z mapo tveganj, in prepoznajte vrzeli.
- Vzpostavitev odbora za pregled kliničnih dokazov: Sklicujte medfunkcijske pregleve v določenih intervalih in ob sprožilnih dogodkih.
12. Prihodnji razvoj
Konvergenca QMSR, ISO 13485:2016 in inšpekcij na osnovi tveganj bo še naprej povečevala pomen strategije kliničnih dokazov. Pojavljajoči se trendi vključujejo uporabo umetne inteligence in strojnega učenja za analizo kliničnih podatkov, decentralizirane klinične raziskave, digitalne zdravstvene tehnologije kot končne točke in podatke o zdravju, ki jih ustvarjajo bolniki. Vodja kakovosti mora zagotoviti, da je QMS dovolj prožen za vključevanje teh virov dokazov, hkrati pa ohranja načela sledljivosti, sidranja v tveganjih in pripravljenosti na inšpekcije, opisana v tej poglobljeni analizi.
13. Primeri iz prakse
13.1 Primer A: Kirurški instrument razreda II s spremembo predhodnega izdelka
Proizvajalec kirurškega instrumenta razreda II je načrtoval vlogo 510(k) z uporabo predhodnega izdelka, ki je bil na trgu osem let. Med fazo načrtovanja je inženirska ekipa spremenila kemijo baterije za podaljšanje časa delovanja. Sprememba je bila z vidika načrta majhna, vendar je spremenila vir energije — tehnološko značilnost, ki lahko postavi drugačna vprašanja varnosti in učinkovitosti v okviru odločanja o 510(k).
Strategija kliničnih dokazov je sprva temeljila izključno na laboratorijskem testiranju in enakovrednosti predhodnega izdelka. Medfunkcijski pregled je prepoznal, da sprememba baterije uvaja nove toplotne nevarnosti in načine električne okvare. Strategija je bila revidirana tako, da je vključevala klinično raziskavo delovanja, ki je merila čas aktivacije naprave, doslednost tkivnega učinka in stopnjo neželjenih dogodkov v kohorti simulirane uporabe. Končne točke raziskave so bile preslikane v posodobljeno mapo upravljanja tveganj. Vloga 510(k) je bila odobrena, ker so klinični podatki neposredno naslovili nova tveganja, ki jih je povzročila tehnološka sprememba.
13.2 Primer B: Vsadek razreda III z vprašanji dolgoročne vzdržljivosti
Proizvajalec novega vsadka razreda III je predložil vlogo PMA na podlagi ključne RCT s primarno končno točko eno leto. FDA je odobrila napravo s pogojem po-odobritvene študije za oceno petletne vzdržljivosti. Strategija kliničnih dokazov proizvajalca je vključevala register za zbiranje dolgoročnih podatkov. Vendar je bil register upravljan s strani trženja kot orodje za komercialno podporo, ne s strani kakovosti kot vhod po-tržničnega nadzora.
Med inšpekcijo QMSR je preiskovalec sledil trendu pritožb, povezanih z vzdržljivostjo, do podatkov iz registra in vprašal, zakaj podatki niso bili uporabljeni za posodobitev mape upravljanja tveganj. Proizvajalec ni mogel dokazati zaprte zanke. Ugotovitev je bila klasificirana kot neuspeh upravljanja tveganj Situation 1, ker po-tržnični podatki niso bili uporabljeni kot vhod v upravljanje tveganj za spremljanje in vzdrževanje uresničevanja izdelka. Sanacija je zahtevala prestrukturiranje registra pod nadzor QMS, formalizacijo postopkov pregleda podatkov in posodobitev mape tveganj.
13.3 Primer C: Diagnostični algoritem z uporabo podatkov iz resničnega sveta
Razvijalec programske opreme kot medicinske naprave (SaMD) je iskal klasifikacijo De Novo za algoritem, ki je analiziral podatke iz elektronskih zdravstvenih kartotek za napovedovanje poslabšanja bolnika. Strategija kliničnih dokazov je združevala retrospektivno validacijsko študijo z uporabo podatkov iz resničnega sveta in prospektivno študijo klinične uporabnosti. Retrospektivna študija je potrdila analitično veljavnost, prospektivna študija pa je merila, ali so kliniki ukrepali na podlagi opozoril algoritma in ali so se izidi bolnikov izboljšali.
Strategija je izrecno določila izvor podatkov, kriterije vključitve in izključitve ter metode prilagajanje motilnih dejavnikov za komponento podatkov iz resničnega sveta. Prav tako je predhodno določila estimand za končno točko klinične uporabnosti. Zahteva De Novo je bila odobrena, inšpekcija QMSR pa se je osredotočila na to, ali načrt po-tržničnega spremljanja nadaljuje z validacijo delovanja algoritma v primerjavi z izhodiščem podatkov iz resničnega sveta.
14. Vloga vodje kakovosti pri pripravljenosti na inšpekcijo
Vodja kakovosti je edinstveno pozicioniran, da zagotovi, da je strategija kliničnih dokazov pripravljena na inšpekcijo. To zahteva:
- Zagovarjanje medfunkcijskega lastništva: Klinični dokazi niso v lasti enega oddelka. Kakovost, regulativa, klinika, inženiring in po-tržnični nadzor morajo vsi prispevati.
- Določitev hierarhije dokumentov: Strategija kliničnih dokazov, mapa upravljanja tveganj, zgodovinska mapa načrta in načrt po-tržničnega nadzora se morajo sklicevati drug na drugega dosledno.
- Zagotavljanje usposobljenosti: Osebje, ki predstavlja klinične dokaze preiskovalcem, mora razumeti strategijo, načrte študij in povezave s tveganji.
- Eskalacija signalov: Ko po-tržnični podatki kažjo spremembo v razmerju med koristmi in tveganji, mora kakovost zagotoviti, da se signal eskalira v management review in posodobi mapa tveganj.
- Vzdrževanje inšpekcijskih artefaktov: Nadzorovani dokumenti strategije, matrike sledljivosti in zapisniki sestankov so dokaz delujočega QMS.
Po CP 7382.850 so preiskovalci usposobljeni za kritično razmišljanje in sledenje signalom tveganj, ne za delo po standardiziranih kontrolnih seznamih. Vodja kakovosti, ki lahko razloži strategijo kliničnih dokazov v smislu tveganj, bo zmanjšal trenje med inšpekcijo in pokazal, da organizacija deluje kot integriran kakovostni sistem.
Viri
- FDA, "Medical Devices; Quality System Regulation Amendments," Končna pravila, 89 FR 7496, 2. februar 2024 (Docket FDA-2021-N-0507).
- FDA, "Quality Management System Regulation (QMSR)" vodila in pogosta vprašanja, na voljo na fda.gov/medical-devices/quality-management-system-regulation-qmsr.
- FDA, Inspection of Medical Device Manufacturers, Compliance Program 7382.850, v veljavi od 2. februarja 2026.
- ISO 13485:2016, Medical devices — Quality management systems — Requirements for regulatory purposes.
- ISO 14971:2019, Medical devices — Application of risk management to medical devices.
- ISO 14155:2026, Clinical investigation of medical devices for human subjects — Good clinical practice.
- FDA, "The 510(k) Program: Evaluating Substantial Equivalence in Premarket Notifications [510(k)]," Guidance for Industry and FDA Staff, julij 2014.
- FDA, "Design Considerations for Pivotal Clinical Investigations for Medical Devices," Guidance for Industry, Clinical Investigators, Institutional Review Boards, and FDA Staff.
- FDA, "Recommendations for the Use of Clinical Data in Premarket Notification (510(k)) Submissions," Draft Guidance, september 2023.
- FDA, "The Least Burdensome Provisions: Concept and Principles," Final Guidance, februar 2019.
- FDA, "Use of Real-World Evidence to Support Regulatory Decision-Making for Medical Devices," Guidance for Industry and FDA Staff.
- 21 CFR Part 820, Quality Management System Regulation (QMSR).
- 21 CFR Part 812, Investigational Device Exemptions.
- 21 CFR Part 814, Premarket Approval of Medical Devices.
- Federal Food, Drug, and Cosmetic Act, Section 513(i) (21 U.S.C. 360c(i)), Substantial Equivalence.
- ICH E9(R1), "Estimands and Sensitivity Analysis in Clinical Trials," Step 5, 2019.
- MDCG 2024-3, "Clinical investigations — Clinical investigation plan," Evropska komisija, marec 2024.
- FDA, "Study Designs for Diagnostic Clinical Trials," Draft Guidance for Industry and Food and Drug Administration Staff.
